【美国】FDA更新血液透析管路测试规则
要点
- FDA于7月23日发布血液透析管路组件修订版最终指南,案卷编号FDA-2026-D-1877。
- 截至2025年3月31日,美国透析机构治疗516,837名患者,其中433,396人接受中心内血液透析。
- 指南建议无菌保证水平为百万分之一,并进行内毒素测试,动脉端连接器标红,静脉端标蓝。
- B. Braun Medical因Streamline Airless System管路可能形成气泡,发布紧急纠正措施,截至2026年3月20日未报告死亡。
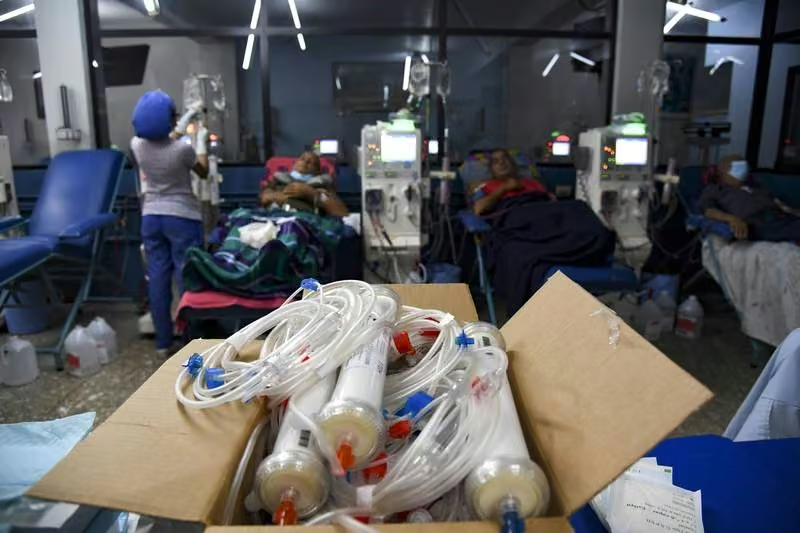
自2008年以来,用于将血液引出透析患者体外并回输的一次性塑料管路系统,首次迎来了新的联邦测试建议。7月23日,美国食品药品监督管理局(FDA)发布了关于血液透析管路组件的修订版最终指南,明确了制造商在寻求市场准入批准时应提交的材料。该机构表示,这些建议旨在“促进一致性并高效审查”其收到的申请。
这一指南所涉及的群体规模庞大,却在健康报道中鲜少被关注。据美国终末期肾病网络国家论坛(National Forum of ESRD Networks)数据,截至2025年3月31日,美国及其领土的透析机构正在治疗516,837名患者,其中433,396人接受中心内血液透析。绝大多数患者每周需接受三次治疗,且这种状态往往无限期持续。每次治疗过程中,患者的全部血容量都会反复通过此类管路组件进行循环。
血液管路组件的功能与失效形态
血液管路组件并非单一导管,而是一套复杂装置:包括将血液从患者输送至透析器的动脉管路、将血液回输的静脉管路,以及滴液室、夹子、注射端口、肝素管路、传感器保护器和连接器等部件。
监管该产品的法规为21 CFR 876.582,其中将体外血液系统定义为包含管路、泵、压力监测器、空气或气泡检测器及报警装置,以确保血液在患者与透析器之间安全流动。该指南适用于产品代码为FJK和KOC的此类回路,但不涵盖透析导管或腹膜透析管路。
失效模式具有机械性和特定性。管路可能发生弯折,导致红细胞在通过狭窄段时被压碎。FDA指南建议制造商加入警示,指出在弯折管路中可能发生显著的红细胞破坏,并特别指出血液泵后段为最高风险区域。连接处可能松动,导致空气进入回路或血液泄漏。夹子可能无法完全封闭管路。传感器保护器可能泄漏,从而污染机器的压力传感器。
修订版指南对制造商的要求
该文件并非强制性规则。FDA指南阐述的是该机构的当前立场,明确不具有约束力,企业可提出替代方案。
在这一框架下,相关建议显得格外具体。美国食品药品监督管理局(FDA)建议对每一型号至少测试三套样品,测试项目包括:在最大标称正压和负压的1.5倍下进行压力泄漏测试;在最大标称血流量下对泵段进行耐久性测试;以及在最大标称压力两倍下进行换能器保护器测试。此外,还建议进行夹闭测试、对所有接头进行拉伸测试、评估预充量,并在反复夹闭后测试抗扭结性能。
指南还建议,在每种兼容的透析机上运行一套样品,使用血液模拟液,在体温条件下运行4小时,并在不同透析器尺寸范围内,对管路全长进行扭结检查。
在材料方面,FDA要求制造商披露着色剂、添加剂和增塑剂(包括DEHP)的信息,并将这些管路套件视为长期血液接触器械,从而触发更全面的生物相容性测试项目。在无菌性方面,建议无菌保证水平为百万分之一,并进行内毒素测试。在标签方面,建议采用颜色编码,动脉端连接器为红色,静脉端连接器为蓝色,并标注一次性使用声明和有效期。
对此进行客观描述至关重要。FDA自身的指南历史将该文件描述为二级修订,旨在使文件与机构更新后的生物相容性标准保持一致,并删除过时的提交格式语言。这是对一份18年前文件的更新,而非针对新安全危机的回应。
一次召回事件揭示了这些细节并非纸上谈兵
在指南发布前三个月,FDA将一起涉及血液透析管路的产品纠正措施归类为其最严重的召回类型。
B. Braun Medical公司发布了一项紧急纠正措施,涉及部分Streamline Airless System和B3 Low Volume血液管路,原因是发现管路变化可能在治疗过程中导致气泡形成。FDA警告称,如果回路中的血液无法安全回输,患者可能会经历中度失血,而在某些患者中,失血可能导致危及生命的事件,包括死亡。
该公司建议医疗机构在可能的情况下使用未受影响的套件或替代设备;若无替代方案,则严格遵循连接说明;在治疗过程中加强对管路的目视检查;若无法解决泄漏或空气进入问题,则停止使用并更换套件。截至2026年3月20日,尚未报告与该问题相关的严重伤害或死亡事件。
这一系列事件正是发布该指南的论据所在。该缺陷属于设计与制造层面的细节,坐在透析椅上的患者无法察觉,且并非在上市前测试中暴露,而是通过上市后报告才被发现。
风险如何分配,家属可采取哪些合理措施
透析人群中的风险分布并不均衡。据美国国家糖尿病、消化和肾脏疾病研究所(NIDDK)数据,美国有超过808,000名终末期肾病患者,其中约68%依赖透析而非拥有功能正常的移植肾。在这一群体中,受器械故障影响最大的是居家血液透析患者,因为现场没有临床人员能够实时发现并处理问题;此外,在仅使用单一设备供应商且无备用方案的医疗机构接受治疗的患者也面临较高风险。
该指南并未要求任何患者改变治疗方案。患者不应跳过或缩短透析疗程,因为漏做透析带来的即时危险远高于文中所述的任何器械问题。
合理的做法包括:向透析中心询问其使用的血路管套装型号,以及是否有产品涉及未结案的美国食品药品监督管理局(FDA)纠正措施;在治疗过程中(而非结束后)向医护人员报告观察到的任何泄漏、异常报警或管路中可见的气泡;居家血液透析患者应确认手中备用的血路管套装附有最新的使用说明。若在治疗过程中突然出现呼吸急促、胸痛、意识混乱或血压骤降,须立即寻求医护人员或急救服务介入。
后续安排
FDA通过案卷编号FDA-2026-D-1877随时接受公众就该指南提交的意见。今后,新的血液透析血路管套装510(k)上市许可申请将依据这些建议进行审查,任何进一步的召回或纠正措施也将公布于该机构的器械召回数据库中。
已确认的进展是,FDA在时隔十八年后更新了血液透析血路管套装的测试与标签建议。受影响最大的是超过430,000名在医疗机构接受血液透析的美国患者及其医疗团队。最合理的应对方式是坚持完成所有既定透析疗程,并就设备问题向透析中心提出询问。目前最大的不确定性在于,这些非强制性建议能否迅速改变制造实践,从而预防下一次纠正措施的发生。
常见问题
FDA发布了什么?一份修订后的最终指南,描述了制造商在寻求血液透析血路管套装上市许可时,应包含的测试、无菌性、材料及标签信息。
此次更新并非直接源于某起事故。美国食品药品监督管理局(FDA)将该文件修订定性为技术性调整,旨在使其与现行生物相容性标准保持一致。另有一起涉及血路的严重召回事件,已于2026年4月完成分类。
这是否会影响我的透析治疗?不会。该指南未要求对患者处方、治疗时间表或诊所安排做任何更改。漏诊的风险远高于此处讨论的相关风险。
什么是血液管路套装?这是一套一次性管路回路,用于将血液从患者体内输送至透析器并返回,包含夹子、滴液室、接口和连接器。它不包括导管或血管通路装置。
治疗期间应留意哪些迹象?管路中可见气泡、连接处渗漏、机器反复报警,或血压突然下降。请在治疗过程中立即告知医护人员,切勿等待。
家庭透析患者风险是否更高?家庭血液透析缺乏现场临床人员,无法即时发现并处理技术问题。接受家庭治疗的患者应保留其特定管路套装的最新操作说明,并熟记诊所的非工作时间联系方式。
FDA指南是否具有法律约束力?没有。指南文件阐述的是该机构当前的监管思路,属于建议性质。制造商可提出符合法定要求的替代方案。
编辑观点
医疗级再生塑料进入体外循环领域,必须跨越生物相容性与添加剂披露的高门槛。从业者应关注rPE/rPP在长期血液接触下的稳定性数据,确保符合FDA对DEHP等物质的披露要求,以抢占高端医疗再生料市场。
常见问题
FDA新指南对透析管路测试有哪些具体要求?
FDA建议每型号至少测试三套样品,包括1.5倍最大标称正负压下的压力泄漏测试,以及最大标称血流量下的泵段耐久性测试。依据21 CFR 876.582,这些测试旨在确保血液在患者与透析器间安全流动,防止管路弯折导致红细胞破坏。
指南对管路材料中的DEHP有何规定?
FDA要求制造商披露着色剂、添加剂和增塑剂(包括DEHP)的信息。由于管路被视为长期血液接触器械,这一披露要求触发了更全面的生物相容性测试项目,以确保材料在长期接触血液时的安全性。
B. Braun召回事件暴露了什么问题?
B. Braun Medical因管路变化可能导致气泡形成发布紧急纠正措施,被FDA归类为最严重召回类型。该缺陷属于设计与制造层面的细节,未在上市前测试中暴露,而是通过上市后报告发现,凸显了上市后监测的重要性。